[카테고리:] 자주 묻는 질문

  • 디지털 헬스·SaMD와 첨단재생의료 FAQ

    디지털 헬스·SaMD와 첨단재생의료 FAQ

    임상시험 컨설팅·CRO·PM FAQ 시리즈
    1. 임상시험 CRO 선택과 컨설팅 업무 범위 FAQ
    2. 임상시험 설계와 과제·품질 관리 FAQ
    3. MFDS·FDA 인허가와 시장 진입 FAQ
    4. 디지털 헬스·SaMD와 첨단재생의료 FAQ (현재 글)

    본 문서는 의약품, 의료기기, 디지털의료기기(SaMD) 및 첨단재생의료 기술을 개발하는 기업이 임상시험 진입 및 수행 과정에서 직면하는 주요 규제·설계·운영 과제를 해결하기 위해 사이클룩스(CiKLux)의 서비스 범위와 실무 기준을 정리한 FAQ 제4편입니다.


    1. 디지털의료기기(SaMD) 및 사용적합성 임상 특화
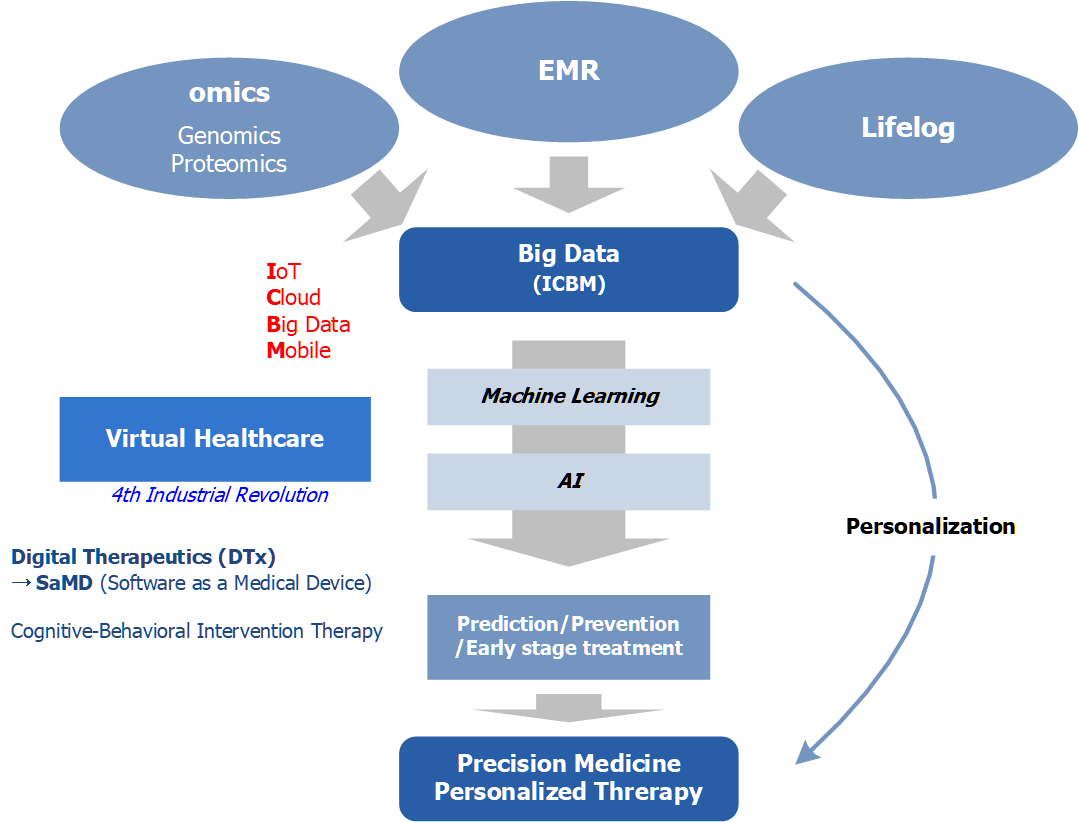
    의료산업 다변화 사례 - 디지털·스마트 헬스케어와 개인화 정밀의료

    Q1. 디지털의료제품법 시행에 따른 디지털의료기기(SaMD) 및 AI 임상시험은 어떻게 대응합니까?

    2025년 1월 24일부터 시행된 「디지털의료제품법」 및 식약처의 최신 디지털의료기기 임상시험 가이드라인에 맞춘 특화 설계를 적용합니다.

    디지털의료기기 임상 설계 시에는 제품의 사용목적, 기술 유형 및 위험도에 따라 다음 요소를 선별적으로 반영합니다:
    1. 데이터셋의 대표성 및 독립성: AI 적용 제품의 경우 학습·검증·시험 데이터의 적절한 분리
    2. 참조표준(Ground Truth)의 정의: 진단·예측형 제품의 경우 참조표준과 판독자 간 일치도 검토
    3. 편향 및 일반화 가능성 검증: 필요한 경우 대상 집단과 다기관 환경에서 알고리즘 성능 평가
    4. 소프트웨어 생명주기 및 변경관리: 소프트웨어 버전 관리와 변경이 임상 성능에 미치는 영향 분석
    5. 사이버보안, 개인정보보호 및 데이터 무결성: 제품과 임상시험용 시스템에 적용되는 요구사항 검토

    Q2. 의료기기 사용적합성(Usability Testing) 평가 및 대학병원 임상실증 연계가 가능합니까?

    네, 가능합니다. 의료기기 품질관리기준 및 인허가 요구사항에 맞춰 IEC 62366-1:2015+AMD1:2020 및 대상 국가의 적용 기준을 반영하여 사용적합성 엔지니어링 프로세스의 수립과 형성평가·총괄평가의 준비 및 수행을 지원합니다.

    사이클룩스는 이대목동병원 개방형실험실, MOU를 체결한 양산부산대학교병원 사용적합성평가센터 등 보유 협력 네트워크를 바탕으로, 제품과 평가 목적에 적합한 의료기관 또는 사용적합성평가센터의 타당성 검토와 연계를 지원합니다.

    Q3. 웰니스(건강관리) 기기로 먼저 출시한 후 디지털치료기기(DTx)로 확장하는 전략이 가능합니까?

    제품의 최초 사용목적이 실제로 비의료적 건강관리 범위에 해당하는 경우에 한해 단계적 개발 전략을 검토할 수 있습니다. 다만 의료 목적의 기능이나 효능을 표방하는 제품을 단순히 웰니스 제품으로 먼저 출시하는 방식은 적절하지 않으며, 모든 제품에 일괄적으로 적용할 수 있는 전략도 아닙니다.

    식약처의 ‘의료기기와 개인용 건강관리제품(웰니스) 판단기준’에 따라 제품의 사용 목적, 기능 및 위험도를 먼저 명확히 검토해야 합니다. 웰니스 단계에서 수집된 사용자 데이터는 향후 허가용 임상근거로 자동 인정되지 않습니다. 허가자료로 활용하려면 연구 목적과 분석계획의 사전 설정, 필요한 IRB 심의 및 동의, 대상자와 데이터의 추적성, 데이터 신뢰성, 소프트웨어 버전 관리 등 규제기관이 요구하는 조건을 충족해야 합니다.

    Q4. 사이클룩스의 디지털 헬스케어 IoT 보행분석 기술(Elegaiter) 개발 경험이 의뢰사에 어떤 이점을 줍니까?

    사이클룩스 대표 연구진이 발명자로 참여한 원천기술과 관련하여 국내특허 5건과 미국 등록특허 US 12,117,470 B2가 등록되어 있습니다.

    자체 연구개발(R&D)을 통해 센서 하드웨어, 펌웨어, 모바일 애플리케이션 개발부터 대학병원 임상실증까지 직접 수행해 보았기 때문에, 의료기기·소프트웨어 개발사가 현장에서 직면하는 기술 연동, 병원 내 데이터 취득 한계, 규제 대응의 실질적 어려움을 깊이 이해하고 제품 개발과 임상실증 환경을 고려한 실무적 대응 방안을 제시합니다. (※ 단, 특허 등록 사실과 제품 또는 임상시험의 규제 적합성은 별개의 사항이므로 각각 검토해야 합니다.)

    러닝머신을 이용한 보행분석 시스템 엘리게이터 구성도
    출처: 사이클룩스 자체 연구개발 및 출원/등록 특허


    2. 첨단재생의료 및 첨단바이오 임상

    첨단재생바이오법 기반 임상연구 승인 및 안전관리 체계
    출처: 보건복지부 관련 가이드라인 (자세한 출처는 홈페이지 참조)

    Q5. 첨단재생의료(세포·유전자 치료 등) 분야의 연구계획 및 허가용 임상시험도 지원합니까?

    네, 지원합니다. 다만 첨단재생의료 임상연구와 첨단바이오의약품 허가용 임상시험은 적용 목적과 주요 규제 절차가 서로 다르므로 과제별로 구분하여 검토해야 합니다.

    • 첨단재생의료 임상연구: 첨단재생바이오법에 따른 실시기관 지정 지원, 연구계획서 작성, 첨단재생의료 및 첨단바이오의약품 심의위원회 심의 대응, 안전관리 체계 구축 자문을 제공합니다.
    • 첨단바이오의약품 허가용 임상시험: 식약처 의약품 임상시험계획 승인(IND) 규정과 품목허가 기준에 맞춘 IND 패키지 개발 및 과제관리를 수행합니다.

    과제의 성격과 법적 분류를 정밀 검토한 후 적용 가능한 심의 및 승인 경로를 검토하여 제안합니다.

    첨단재생의료의 분류
    출처: 보건복지부 (자세한 출처는 홈페이지 참조)


    콘텐츠 검수 정보 및 공식 근거 링크

    • 작성: 주식회사 사이클룩스 임상시험 사업부
    • 최종 검토일: 2026년 8월 18일
    • 면책 조항: 본 콘텐츠는 일반적인 정보 제공을 목적으로 작성되었으며, 개별 제품의 규제 분류, 최종 인허가 승인 가능성, 특정 기간 또는 비용을 법적으로 보장하지 않습니다.

    📚 공식 규정 및 참조 링크


    👉 다음 편 보기: 임상시험 CRO 선택과 컨설팅 업무 범위 FAQ (제1편으로 돌아가기)
  • 임상시험 설계와 과제·품질 관리 FAQ

    임상시험 설계와 과제·품질 관리 FAQ

    임상시험 컨설팅·CRO·PM FAQ 시리즈
    1. 임상시험 CRO 선택과 컨설팅 업무 범위 FAQ
    2. 임상시험 설계와 과제·품질 관리 FAQ (현재 글)
    3. MFDS·FDA 인허가와 시장 진입 FAQ
    4. 디지털 헬스·SaMD와 첨단재생의료 FAQ

    본 문서는 의약품, 의료기기, 디지털의료기기(SaMD) 및 첨단재생의료 기술을 개발하는 기업이 임상시험 진입 및 수행 과정에서 직면하는 주요 규제·설계·운영 과제를 해결하기 위해 사이클룩스(CiKLux)의 서비스 범위와 실무 기준을 정리한 FAQ 제2편입니다.


    1. 초기 임상시험 설계 및 위험 관리

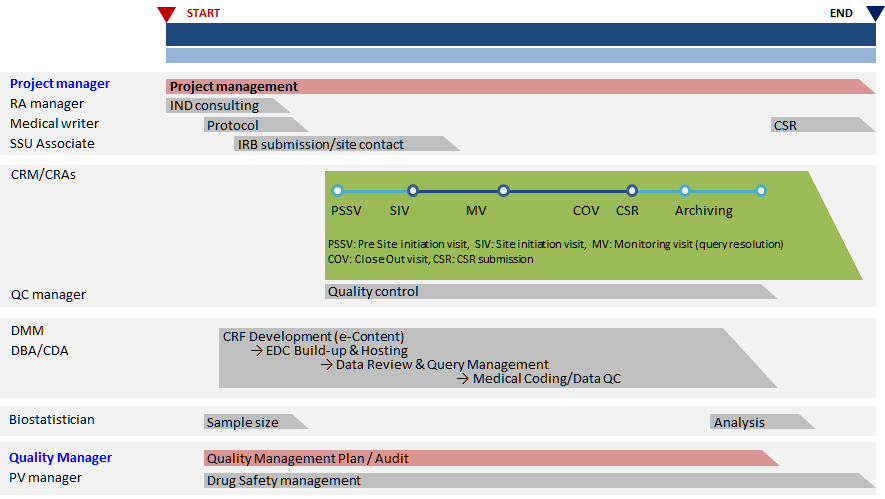
    임상시험 관리절차의 실제 - 참여자와 규정의 복잡성 및 동시성

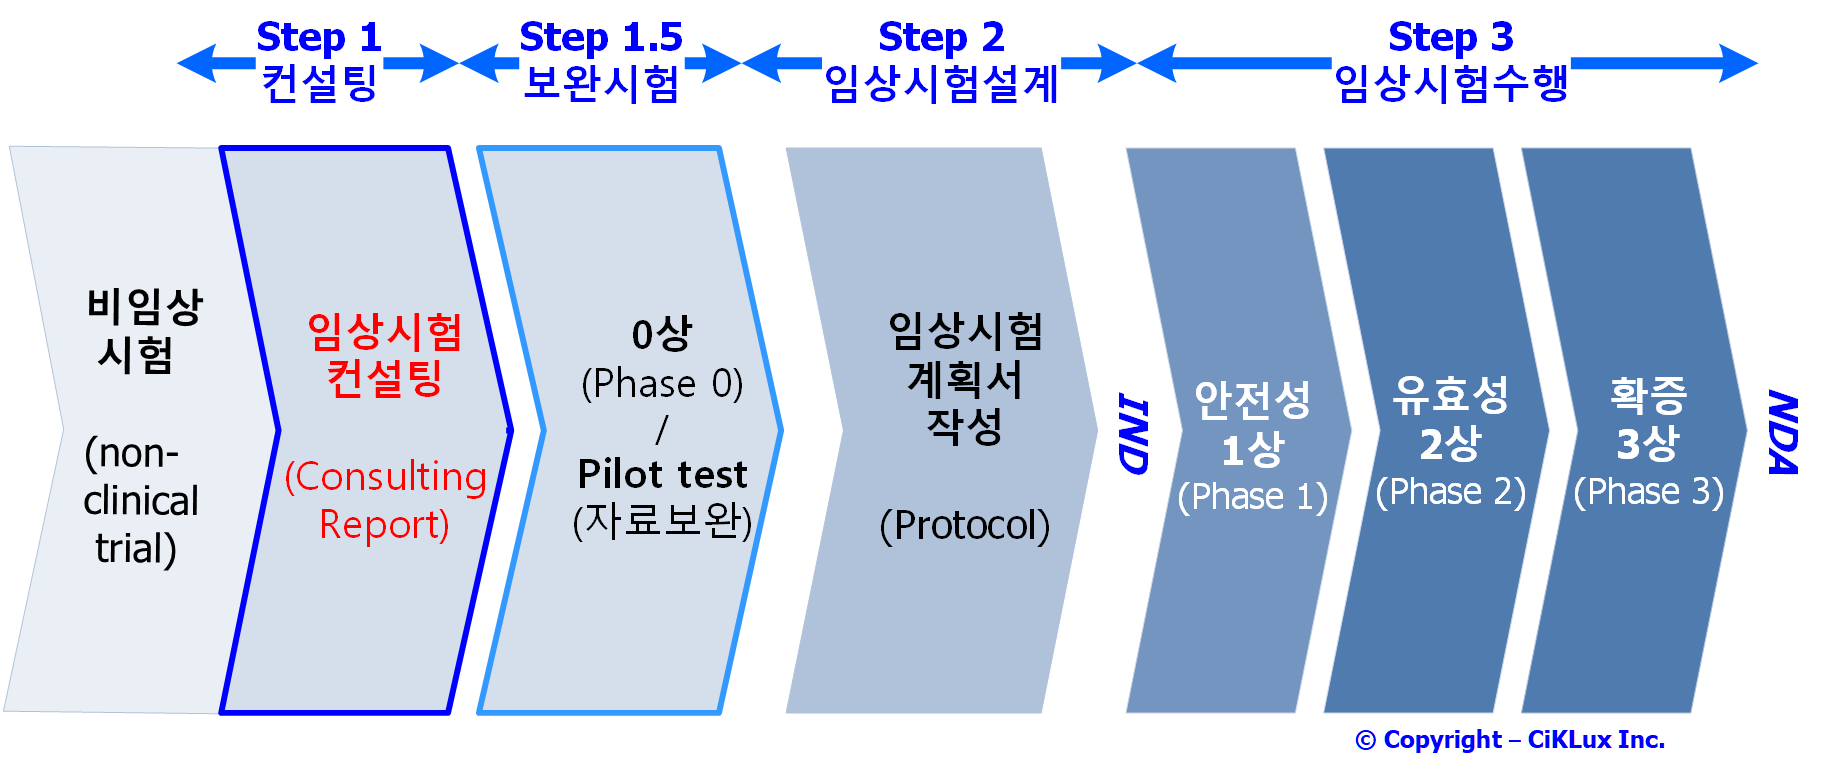
    Q7. 사이클룩스의 임상시험 설계(Blueprint) 컨설팅은 어느 시점에 의뢰하는 것이 적절합니까?

    후보 물질이나 시작품(디바이스/소프트웨어)의 개발이 가시화되고, 비임상(전임상) 시험을 기획하거나 진행 중인 단계에서 의뢰하는 것이 가장 바람직합니다.

    임상 설계의 타당성이 부족할 경우 추후 규제기관 보완 요구, 프로토콜 변경(Protocol Amendment), IRB 재심의, 시험대상자 모집 지연 등으로 인해 과제에 따라 상당한 비용과 일정 지연이 초래될 수 있습니다. 초기 단계에 유효성 평가지표(Endpoints), 대조군 설정, 예상 효과크기와 표본수 산출에 필요한 통계적 가정을 명확히 수립해야 시행착오를 줄일 수 있습니다.

    Q8. 초기 개발사가 임상 단계에서 겪는 주요 실패 원인은 무엇이며, 사이클룩스는 이를 어떻게 보완합니까?

    초기 기업의 임상 실패는 단일 요인이 아니라 CMC(제조품질) 완성도 부족, 비임상 근거의 미흡, 부적절한 1차 평가변수(Primary Endpoint) 설정, 비현실적인 시험대상자 선정/제외 기준, 시험기관 운영 미숙 및 안전성 모니터링 부재 등 다양한 원인에서 비롯됩니다.

    사이클룩스는 개발 초기 보유자료의 준비도(Readiness)를 다각도로 진단하여 취약한 선행 요소를 확인합니다. 규제기관 심사 기준과 임상 현장의 수용성을 고려한 프로토콜을 도출함으로써 임상 진행 중 발생할 수 있는 주요 위험을 사전에 식별하고 발생 가능성과 영향을 줄일 수 있도록 관리합니다.

    Q9. 사이클룩스의 ‘AI 보조 임상시험 설계지원 프로세스’는 어떤 방식으로 작동합니까?

    사이클룩스는 자체적으로 구성한 AI 보조 임상시험 설계 업무 프로세스와 도구를 활용하여 선행 임상시험 문헌 검색, 유효성 평가변수 후보 정리 및 표본수 산출에 필요한 가정 검토 등을 구조화합니다.

    • 전문가 검토 원칙: AI 보조 도구를 통해 정리된 결과는 임상·통계·규제 전문가가 검토·보완하며, 최종 프로토콜과 규제 전략은 제품 특성, 적용 규정 및 필요한 경우 규제기관 협의 결과를 바탕으로 확정됩니다.
    • 정보 보안: 의뢰사의 미공개 기밀정보와 지식재산권은 사전 승인 없이 외부 공개형 생성형 AI 서비스에 입력하지 않으며, 계약과 내부 정보보안 정책에 따라 승인된 환경에서 처리합니다.

    2. 임상시험 PM 운용 및 품질·데이터 관리

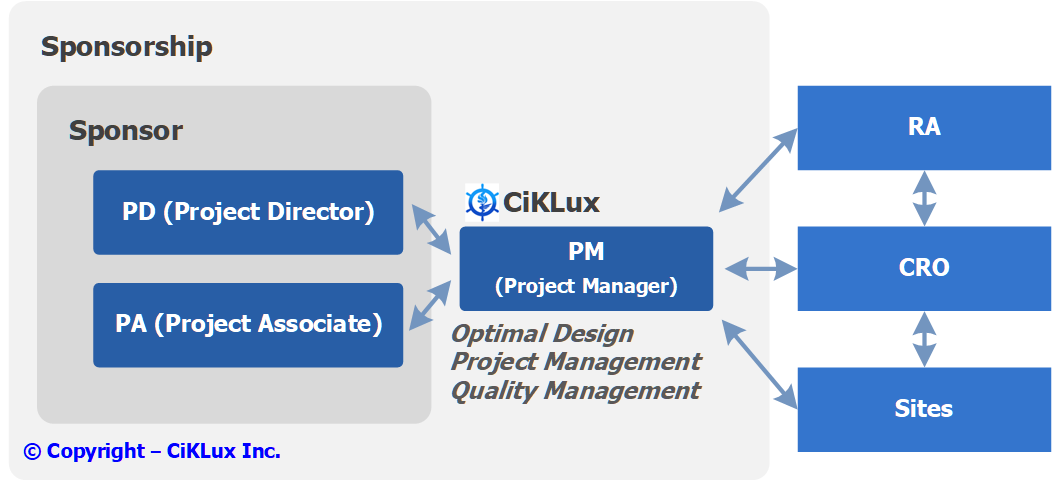
    임상시험 과제관리 서비스 제안 구조 - PD, PM, PA 역할 분담

    Q10. 임상시험 실시기관(병원) 및 시험책임자(PI) 선정은 어떻게 지원합니까?

    의뢰사의 대상 질환군 및 임상 프로토콜 요구사항에 부합하는 병원을 대상으로 타당성 조사(Feasibility Study) 및 적합 연구자(PI) 접촉을 지원합니다.

    서울 및 수도권 상급종합병원부터 지역 거점 의료기관까지, 해당 질환의 시험대상자 접근성과 연구 진행 여건을 종합적으로 평가하여 사전에 합의한 선정 기준에 따라 시험기관 후보군을 도출하고 연구 참여 의사를 타진합니다.

    Q11. 임상시험 품질관리(QM), 점검(Audit), CAPA(시정·예방조치) 대응도 가능합니까?

    네. 이해상충이 없고 운영·모니터링 업무와 독립된 적격 점검자를 배정할 수 있는 경우 임상시험 점검(Audit)을 지원합니다. 또한 모니터링 품질 검토, 규제기관 실태조사 대비 모의 점검, 지적사항의 원인 분석 및 CAPA 수립·이행 지원 서비스를 제공합니다. 사이클룩스가 직접 수행한 업무를 점검하는 경우에는 점검자의 조직적·기능적 독립성을 사전에 확인하고 계약서와 점검계획서에 명시합니다.

    Q12. 데이터 관리(DM), 통계 분석(Stat), EDC(전자증례기록서) 구축도 지원합니까?

    네. 임상시험 데이터 관리(Data Management), e-CRF/EDC 시스템 구축 및 통계 분석(Statistical Analysis Plan 수립, 통계 프로그래밍, 결과표 생성) 업무를 자체 전문 인력 또는 과제별로 적격성을 평가한 전문 협력사를 통해 통합 지원합니다. EDC 등 전산화 시스템은 과제의 위험도와 규제 목적에 따라 적합성, 접근권한, Audit Trail, 데이터 백업 및 검증 상태를 확인합니다.

    새로운 임상시험 참여구조의 변화


    콘텐츠 검수 정보 및 공식 근거 링크

    • 작성: 주식회사 사이클룩스 임상시험 사업부
    • 최종 검토일: 2026년 8월 18일
    • 면책 조항: 본 콘텐츠는 일반적인 정보 제공을 목적으로 작성되었으며, 개별 제품의 규제 분류, 최종 인허가 승인 가능성, 특정 기간 또는 비용을 법적으로 보장하지 않습니다.

    📚 공식 규정 및 참조 링크


    👉 다음 편 보기: MFDS·FDA 인허가와 시장 진입 FAQ

  • MFDS·FDA 인허가와 시장 진입 FAQ

    MFDS·FDA 인허가와 시장 진입 FAQ

    임상시험 컨설팅·CRO·PM FAQ 시리즈
    1. 임상시험 CRO 선택과 컨설팅 업무 범위 FAQ
    2. 임상시험 설계와 과제·품질 관리 FAQ
    3. MFDS·FDA 인허가와 시장 진입 FAQ (현재 글)
    4. 디지털 헬스·SaMD와 첨단재생의료 FAQ

    본 문서는 의약품, 의료기기, 디지털의료기기(SaMD) 및 첨단재생의료 기술을 개발하는 기업이 임상시험 진입 및 수행 과정에서 직면하는 주요 규제·설계·운영 과제를 해결하기 위해 사이클룩스(CiKLux)의 서비스 범위와 실무 기준을 정리한 FAQ 제3편입니다.


    1. 임상시험계획 승인(IND/IDE) 및 인허가 경로

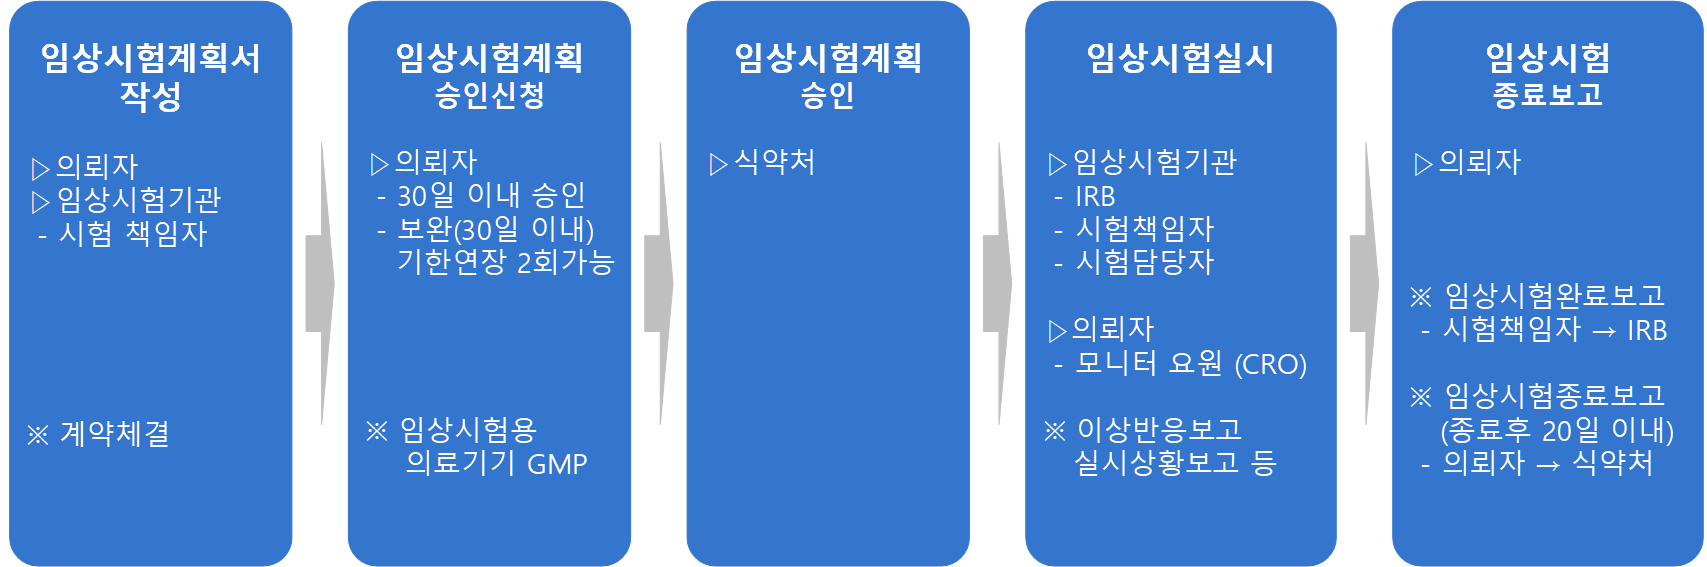
    의료기기 임상시험 절차 - 식약처 의료기기 임상시험 길라잡이 기반
    출처: 식약처 의료기기 임상시험 길라잡이 (자세한 출처는 홈페이지 참조)

    Q1. 식약처(MFDS) 임상시험계획 승인과 미국 FDA IND·IDE 제출 및 대응을 지원합니까?

    네. 의약품·바이오의약품의 경우 한국에서는 MFDS 임상시험계획 승인 신청을, 미국에서는 FDA IND 제출 및 질의·Clinical Hold 대응을 지원합니다. 미국에서는 FDA가 더 이른 개시가 가능하다고 통지하지 않는 한, IND 접수 후 30일이 경과하고 Clinical Hold가 부과되지 않은 경우 임상시험을 시작할 수 있습니다.

    의료기기·디지털의료기기의 경우 제품과 임상시험의 위험도 및 규제 분류에 따라 한국의 의료기기 임상시험계획 승인 대상 여부와 미국의 IDE 적용 경로를 별도로 검토합니다.

    의뢰사가 보유한 CMC(제조·품질), 비임상 약리·독성, 기존 임상 자료 및 기술 문서의 준비도를 먼저 평가한 후, 제품 유형과 대상 국가 규정에 맞춰 규제 제출자료와 임상시험 수행 문서를 작성·검토합니다. 선행 자료가 부족한 경우 필요한 보완 시험을 제안하며, 제출 이후 규제기관 질의·보완에 대한 과학적 대응을 함께 수행합니다.

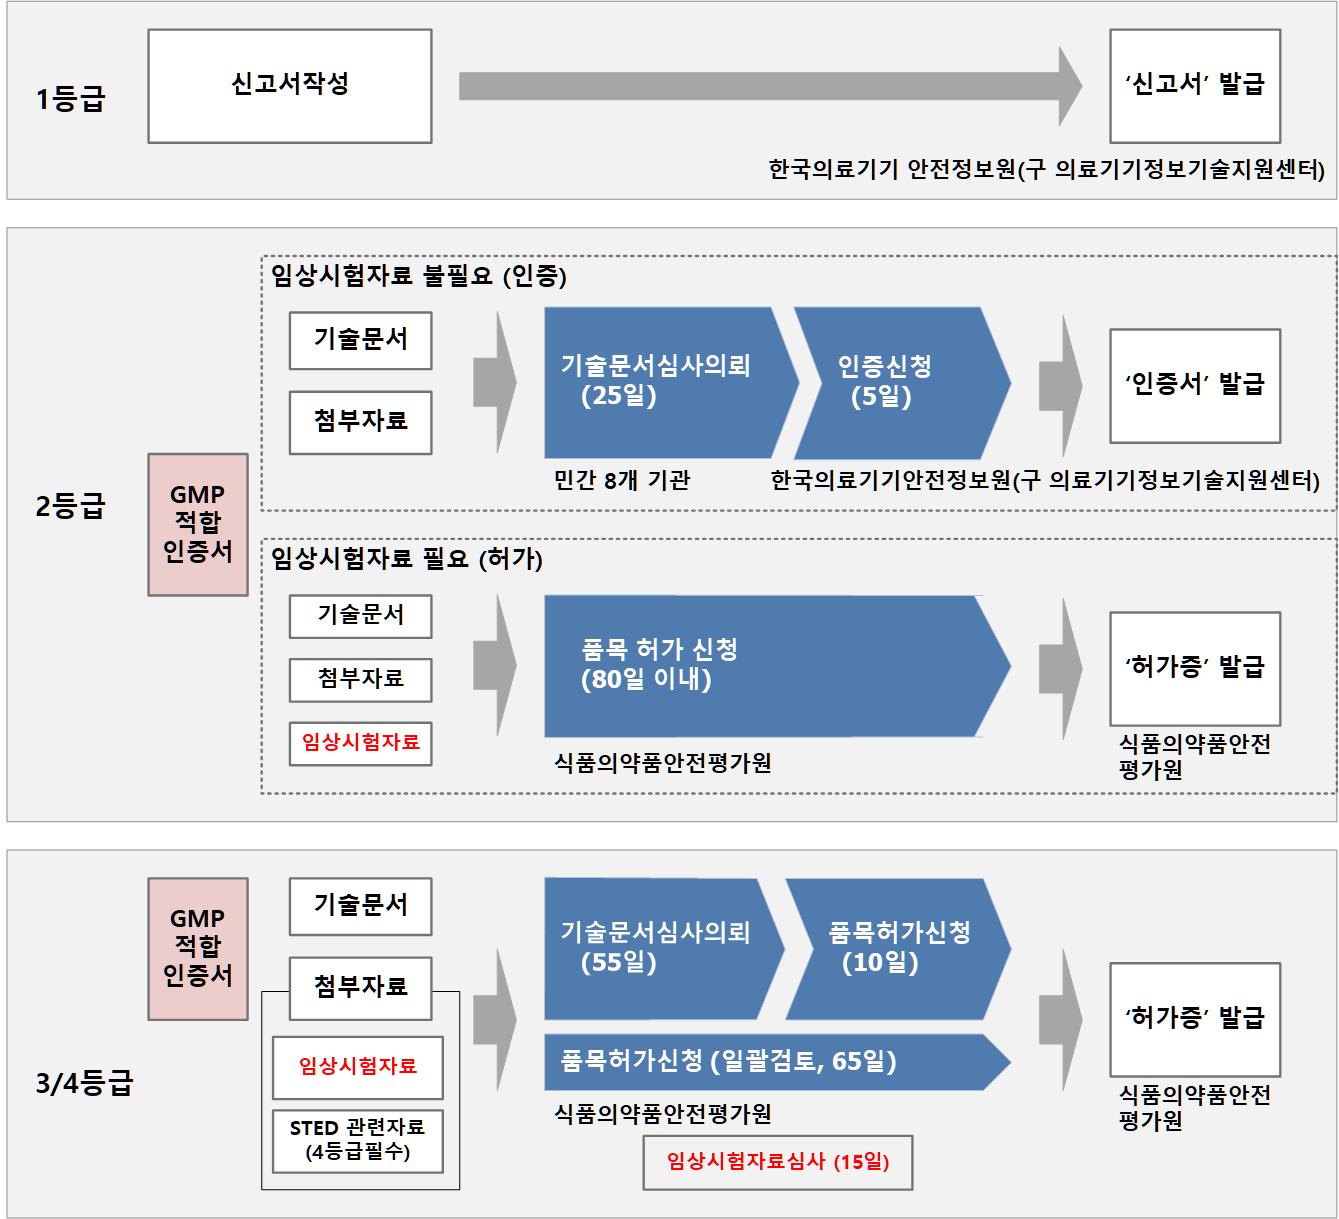
    의료기기 등급별 허가·인증 절차
    출처: 식품의약품안전처 (자세한 출처는 홈페이지 참조)

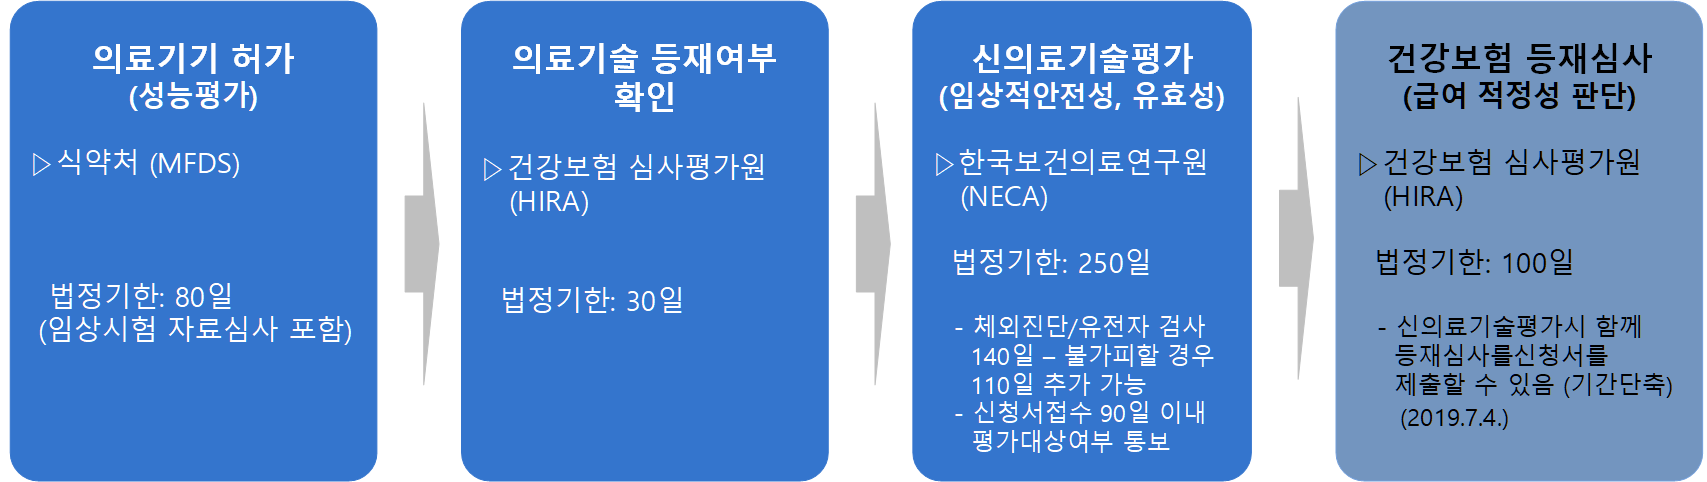
    Q2. 혁신의료기기 통합심사·평가, 신의료기술평가 유예 및 시장 즉시진입 의료기술 제도 활용을 지원합니까?

    네. 제품의 특성과 적용 의료기술에 따라 식약처, 보건복지부, 한국보건의료연구원(NECA) 및 건강보험심사평가원과 관련된 시장진입 제도의 적용 가능성을 검토하고 자료 준비 전략을 수립합니다.

    관계기관이 합동으로 운영하는 혁신의료기기 통합심사·평가, 신의료기술평가 유예 및 적용 가능한 경우 시장 즉시진입 의료기술 제도의 활용 가능성을 검토하고, 각 경로에 필요한 임상적 근거 마련 계획을 수립합니다.

    다만 혁신의료기기 지정, 평가유예 또는 시장 즉시진입 적용이 최종적인 건강보험 급여 결정을 자동으로 보장하는 것은 아닙니다. 해당 제도의 적용 조건, 사용기간, 안전성·유효성 근거 및 후속 평가계획을 반영한 임상 로드맵을 함께 설계합니다.

    신의료기술의 시장도입 절차
    출처: 보건복지부 / 신의료기술평가 (자세한 출처는 홈페이지 참조)


    2. 임상 전략 결정 및 관련 규제 이슈

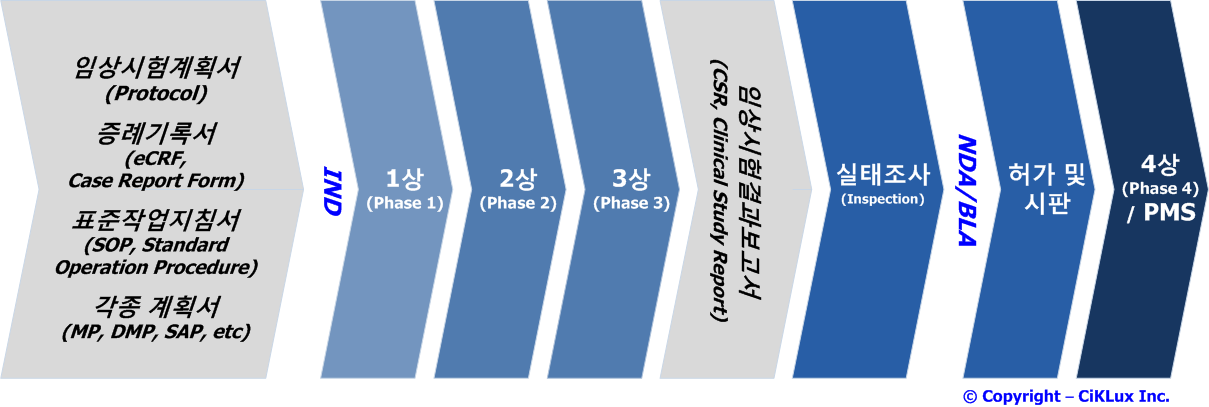
    임상시험 일반 절차 - 비임상, IND, 1~3상, NDA/BLA, PMS

    Q3. 연구자 주도 임상(IIT)과 의뢰자 주도 임상(SIT) 중 어떤 방식을 선택해야 합니까?

    과제의 개발 단계, 보유 자금, 규제 목표 및 데이터 활용 목적에 따라 조건부로 판단해야 합니다.

    초기 안전성 탐색이나 임상적 가설 검증이 주 목적인 경우, 주요 연구자와의 협력을 통한 연구자 주도 임상(IIT)이 초기 근거 확보를 위한 유용한 대안이 될 수 있습니다. 반면, 의약품·의료기기의 품목허가가 목표인 경우에는 임상시험 자료의 규제 활용 가능성, GCP 준수, 데이터 신뢰성, 모니터링 및 안전성 보고 체계를 초기부터 검토해야 합니다. 기업 주도의 개발 프로그램에서는 일반적으로 의뢰자 주도 임상시험이 보다 적합할 수 있습니다. 사이클룩스는 기업의 사업화 마일스톤과 규제기관 협의 결과를 바탕으로 적절한 임상 경로를 제안합니다.

    Q4. 의뢰사(Sponsor) 내부에 임상 전문 인력이 부족한 초기 기업도 업무를 위탁할 수 있습니까?

    네. 내부 임상 전문 인력이 부족한 초기 기업도 프로토콜 개발, 규제기관·IRB 제출 지원, 기관 선정, 모니터링, 데이터 관리·통계 및 CSR 작성 등 필요한 업무를 통합적으로 위탁할 수 있습니다.

    다만 의약품의 경우 ICH GCP 및 국내 의약품 임상시험 관리기준에 따라, 의료기기의 경우 국내 의료기기 임상시험 관리기준 등 적용되는 기준에 따라 의뢰자는 위탁한 업무를 포함한 임상시험 전반에 대한 책임과 적절한 감독을 유지해야 합니다. 이에 사이클룩스는 역할·책임·의사결정 체계를 계약서와 과제관리계획(CMP)에 명확히 정의하여 규정 준수와 투명한 소통 체계를 구축합니다.

    Q5. 사이클룩스는 어떤 등록 현황 및 전문 연구 경력을 보유하고 있습니까?

    사이클룩스는 국가임상시험지원재단(KoNECT) CRO 자율등록제에 등록되어 있으며, 회사의 서비스 범위와 수행체계에 관한 정보를 공개하고 있습니다. 관련 교육 프로그램 개발과 모니터링 실습 교육에 참여하며 임상시험 실무 전문성을 지속적으로 강화하고 있습니다.

    Q6. 시험대상자 모집 지연을 방지하기 위한 방안은 무엇입니까?

    시험대상자(피험자) 모집 지연을 예방하기 위해, 초기 프로토콜 설계 단계에서 선정 및 제외 기준(Inclusion/Exclusion Criteria)의 임상적 실현 가능성을 면밀히 검토합니다. 시험대상자 안전과 연구의 과학적 타당성을 유지하는 범위에서 불필요하게 제한적인 선정·제외 기준을 검토하고, 다기관 운영과 기관별 환자 유입 경로를 고려하여 모집 병목을 줄일 수 있도록 지원합니다.


    콘텐츠 검수 정보 및 공식 근거 링크

    • 작성: 주식회사 사이클룩스 임상시험 사업부
    • 최종 검토일: 2026년 8월 18일
    • 면책 조항: 본 콘텐츠는 일반적인 정보 제공을 목적으로 작성되었으며, 개별 제품의 규제 분류, 최종 인허가 승인 가능성, 특정 기간 또는 비용을 법적으로 보장하지 않습니다.

    📚 공식 규정 및 참조 링크


    👉 다음 편 보기: 디지털 헬스·SaMD와 첨단재생의료 FAQ

  • 임상개발 통합운영 Full-scope CRO 수행 모델 FAQ

    임상시험 컨설팅·CRO·PM FAQ 시리즈
    1. 임상개발 통합운영 Full-scope CRO 수행 모델 FAQ (현재 글)
    2. 임상시험 설계와 과제·품질 관리 FAQ
    3. MFDS·FDA 인허가와 시장 진입 FAQ
    4. 디지털 헬스·SaMD와 첨단재생의료 FAQ

    본 문서는 의약품, 의료기기, 디지털의료기기(SaMD) 및 첨단재생의료 기술을 개발하는 기업이 임상시험 진입 및 수행 과정에서 직면하는 주요 규제·설계·운영 과제를 해결하기 위해 사이클룩스(CiKLux)의 서비스 범위와 실무 기준을 정리한 FAQ 제1편입니다.


    1. 사이클룩스(CiKLux)의 차별점 및 위탁 범위

    사이클룩스 임상시험 업무 범위 - 컨설팅부터 과제관리까지의 순서도

    Q1. 일반적인 대형 CRO와 비교했을 때, 사이클룩스(CiKLux)만의 주요 차별점은 무엇입니까?

    CiKLux의 차별점은 의뢰사 관점의 임상개발 관리(Sponsor-side Oversight)를 중심에 두는 것입니다. 고객의 핵심기술·플랫폼과 사업화 목표를 바탕으로 제품·적응증별 임상근거 로드맵, 임상시험 최적설계, CRO·시험기관 관리와 후속 파이프라인 업데이트를 연결합니다.

    자체 임상팀이 없는 의뢰사에는 임상시험조직 아웃소싱을, 기존 임상팀이 있는 의뢰사에는 필요한 임상팀 업무 지원을 제공합니다. 지원 범위에는 컨설팅·설계·수행 주체 관리뿐 아니라 SOP 개발과 내부인원 교육이 포함될 수 있으며, 구체적인 범위는 계약으로 정합니다.

    의뢰사 측 임상개발 관리·임상조직 아웃소싱 서비스 구조 보기

    Q2. CiKLux의 의뢰사 측 임상개발 관리와 설계·승인·운영 통합 수행 모델은 어떻게 작동합니까?

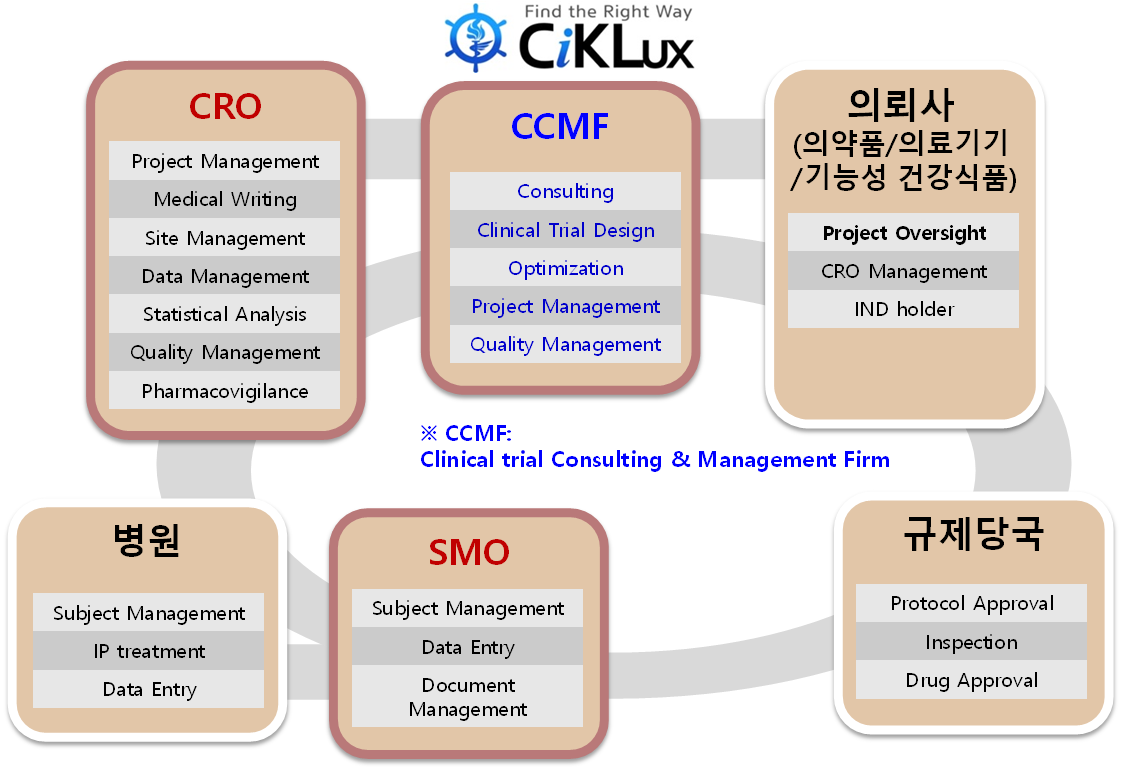
    CiKLux는 임상시험 설계부터 승인 준비, 운영, 결과보고까지를 지원하는 full-scope CRO이며, 계약 범위에 따라 의뢰사의 외부 임상개발팀으로 기능합니다. 의뢰사 지정 책임자와 협업하여 전략·설계·승인·운영의 연결을 관리하고, 필요 시 적격 CRO·시험기관·RA·DM·통계·PV 등 전문 수행 주체를 구성·관리합니다.

    구분 주요 역할
    CiKLux 의뢰사 측 임상개발 관리 핵심기술·플랫폼과 사업화 목표를 임상근거 로드맵·최적설계·파이프라인 관리에 연결하고, 임상조직 업무·SOP·교육 및 복수 수행기관의 역할·일정·품질·위험·산출물을 관리합니다.
    협력 CRO·시험기관·전문업체 과제별 계약 범위에 따라 시험기관 운영, CRA 모니터링, DM·통계·PV·검사 등 전문 모듈을 수행하고 진행 현황과 결과를 보고합니다.
    의뢰사 개발 방향과 주요 의사결정을 정하고, 적용 법령과 계약에 따라 의뢰사에 남는 책임 및 위탁 활동의 감독 구조를 관리합니다.

    이는 CRO 내부 PM의 계약된 시험 수행관리와 구분되는 의뢰사 측 관리 역할입니다. 다른 CRO도 계약에 따라 이러한 지원 업무를 맡을 수 있으며, 실제 수행 주체와 역할·책임은 역할분담표와 계약 문서로 확정합니다.

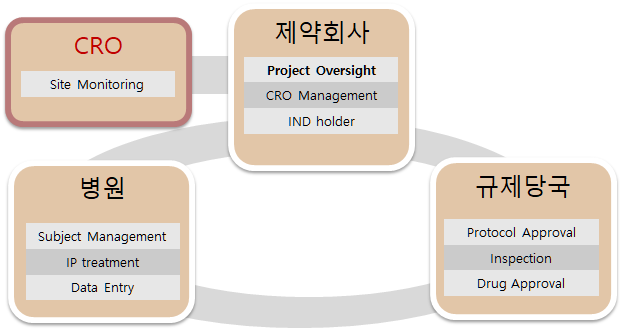
    Q3. CRO에 업무를 위탁해도 의뢰사가 반드시 유지해야 하는 책임은 무엇입니까?

    의약품의 경우 ICH GCP 및 국내 의약품 임상시험 관리기준에 따라, 의료기기의 경우 국내 의료기기 임상시험 관리기준 등 적용되는 기준에 따라 의뢰자는 위탁한 업무를 포함하여 의뢰자에게 부여된 임상시험 책임을 유지하고 위탁 업무를 적절히 감독해야 합니다.

    따라서 사이클룩스는 의뢰사가 위탁 업무의 진행 현황을 적시에 확인하고 핵심 단계에서 의사결정을 내릴 수 있도록 정기 보고와 거버넌스 체계를 운영합니다.

    임상시험 참여기관 관계도 - 의뢰자, CRO, 실시기관, 규제당국


    2. 임상시험 운영 프로세스와 글로벌 파트너 모델

    Q4. CiKLux의 임상개발 통합운영과 파이프라인 관리 프로세스는 어떻게 진행됩니까?

    과제의 복잡성과 준비도에 따라 고객의 핵심기술·플랫폼에서 사업화 목표와 제품·적응증별 임상근거 로드맵을 정리한 뒤, 개별 임상시험의 최적설계와 수행관리를 연결합니다.

    1. 초기 검토 및 NDA: 제품·플랫폼, 개발 단계, 보유 자료, 목표 시장과 현재 임상팀 운영 상태를 확인합니다.
    2. 사업화 연계 전략·파이프라인 관리: 개발 경로, 제품·적응증 우선순위, 필요한 임상 근거와 후속 계획을 검토합니다.
    3. 임상시험 최적설계: 평가변수, 대조군, 대상자, 표본수 가정, 일정·예산·운영 가능성과 데이터·품질 기준을 설계합니다.
    4. 승인·수행 운영체계: Protocol, IB, ICF, CRF 및 제출자료 준비, MFDS·IRB 대응, CRO·시험기관·전문업체의 역할과 보고 체계를 관리합니다.
    5. 결과·후속 계획 검토: 결과보고와 확보 근거가 후속 개발, 적응증 검토, 파이프라인 우선순위에 미치는 영향을 검토합니다.

    임상조직 아웃소싱 또는 기존 임상팀 지원의 경우, SOP 개발·내부인원 교육·보고 및 의사결정 경로를 이 운영체계에 연결합니다. 지원 기간과 범위는 계약에서 정합니다.

    Q5. 임상시험 견적은 어떤 항목을 기준으로 산정됩니까?

    견적은 초기 컨설팅을 통해 도출된 임상시험계획 개요(Synopsis)를 기반으로 정밀하게 산정됩니다.

    주요 산정 기준은 임상 단계(예: 제1상·제2상·제3상 또는 탐색·확증 임상), 시험대상자 수, 참여 시험기관 수, 모니터링 방식과 방문 빈도, SDV 범위, 데이터 관리 및 통계 분석 범위, 병원별 연구비(간접비·시험대상자 보상비·검사비 등)를 종합적으로 반영하여 산출하며, 각 비용 항목과 산정 근거를 구분하여 과제에 적합한 예산 계획을 제시합니다.

    Q6. 해외 임상시험과 전문 CRO 네트워크는 어떻게 관리합니까?

    해외 임상시험은 단순히 현지 파트너를 소개하는 방식이 아니라, 대상 국가와 과제 특성에 맞는 현지 CRO·시험기관·전문업체의 적격성을 평가하고 역할·산출물·보고 체계를 설계하는 통합운영 모델로 지원합니다. CiKLux는 국내 의뢰사와 해외 수행기관 사이의 전략, 일정, 품질, 위험, 산출물 및 주요 의사결정 커뮤니케이션을 관리합니다.

    현지 규제 대응과 전문 모듈의 실제 수행 범위, 계약상 책임 및 의뢰사의 승인·감독 구조는 적용 법령과 과제 계약에 따라 역할분담표로 확정합니다.


    콘텐츠 검수 정보 및 공식 근거 링크

    • 작성: 주식회사 사이클룩스 임상시험 사업부
    • 기존 임상·규정 검토일: 2026년 8월 18일
    • 회사 수행 모델 설명 수정일: 2026년 10월 13일
    • 면책 조항: 본 콘텐츠는 일반적인 정보 제공을 목적으로 작성되었으며, 개별 제품의 규제 분류, 최종 인허가 승인 가능성, 특정 기간 또는 비용을 법적으로 보장하지 않습니다.

    📚 공식 규정 및 참조 링크


    👉 다음 편 보기: 임상시험 설계와 과제·품질 관리 FAQ

메인 사이트 바로가기 (www.ciklux.com)